O que este curso é e como usá-lo
Este é o décimo primeiro curso em Medicina Universitária: farmacologia — o que o corpo faz com um fármaco (cinética) e o que um fármaco faz no corpo (dinâmica). MED02 forneceu a química dos receptores, MED05 a fisiologia, MED08 os alvos antimicrobianos.
Limitação de escopo, declarada uma vez: curso de estudo, não diploma médico; cada caso é fictício, cada número é um valor ilustrativo de ensino dentro de um cálculo rotulado, nomes de fármacos são denominações internacionais não patentesadas (INN) e nada aqui constitui orientação de prescrição ou regime terapêutico.
- As unidades 11.1–11.2 são o motor: farmacocinética e farmacodinâmica.
- As unidades 11.3–11.6 são sistemas: autonômico, cardiovascular/renal, antimicrobiano/oncológico, SNC e analgesia.
- A unidade 11.7 é segurança: reações adversas, interações, prevenção de erros.
O hábito farmacológico: mecanismo prediz efeito, aritmética prediz exposição — cada curva abaixo é lida em ambos os sentidos, e meia-vida é algo que você recalcula.
Farmacocinética
Por que importa. A cinética transforma dose em concentração — e a concentração, não a dose, é o que o corpo percebe. Meia-vida, depuração e volume são as três alavancas.
A ideia, com uma figura. Volume de distribuição $V_d$ (volume aparente que o fármaco "ocupa"), depuração $CL$ (volume depurado por unidade de tempo), ligados por $t_{1/2} = 0.693 \cdot V_d / CL$ ✓; absorção com biodisponibilidade $F$ (fração que atinge a circulação); metabolismo de primeira passagem reduz a oral $F$ ✓.

A dedução (por que 4–5 meias-vidas atingem o estado estacionário). A dosagem repetida adiciona fármaco em cada intervalo enquanto a depuração remove uma fração fixa: a lacuna fecha exponencialmente rumo ao estado estacionário — após 3.3 meias-vidas ~90 % do estado estacionário, após 5 meias-vidas ~97 % ✓. Uma dose de carga enche o tanque de uma vez: $D_L = C_{target} \cdot V_d / F$ (cálculo ilustrativo: alvo 10 mg/L, $V_d$ 40 L, $F$ 1.0 → 400 mg — valor didático, não prescrição) ✓.
Exemplo resolvido 1 — as três alavancas (valores ilustrativos). $V_d$ 40 L, $CL$ 5 L/h: $t_{1/2} = 0.693 \times 40 / 5 = 5.5$ h ✓. Reduzir a metade a depuração (doença hepática): $t_{1/2}$ dobra para 11.1 h — a mesma dose agora acumula; o estado estacionário é mais tardio e maior ✓.
Worked example 2 — clinical link: the first-pass toll. (Fictional teaching value) a drug with oral $F$ = 0.6: of a labelled 100 mg oral dose, 60 mg reaches the circulation — the liver extracts 40 % on the first pass ✓. Portal failure or a bypass raises $F$ and the same tablet behaves like a bigger one: kinetics, not pharmacology, changed the effect.
Erros comuns. Igualar meia-vida à duração do efeito (o efeito depende da concentração em relação à faixa-alvo do fármaco). Ler $V_d$ como volume real (é uma constante de proporcionalidade — cerca de 3 L significa que o fármaco permanece no plasma, 500 L indica ligação tecidual). Esquecer que a dosagem de manutenção visa $CL \cdot C_{ss}$.
Resumo. $t_{1/2} = 0.693\,V_d/CL$; estado estacionário ≈ 90 % em 3.3 $t_{1/2}$, 97 % em 5; carga $C_{target}V_d/F$; biodisponibilidade oral $F$ = fração que supera a primeira passagem; a depuração define a manutenção, o volume define a carga.
Farmacodinâmica
Por que importa. A dinâmica é a gramática de todo gráfico de fármacos: o que um receptor faz com uma molécula — potência, eficácia e os antagonistas que anulam ambos.
A ideia, com uma figura. A curva dose-resposta (dose log): posição no eixo x = potência (CE₅₀); teto = eficácia ($E_{max}$) ✓. Agonistas atingem $E_{max}$; agonistas parciais atingem um teto menor (e deslocam agonistas plenos); antagonistas competitivos deslocam a curva PARA A DIREITA paralelamente; não competitivos reduzem $E_{max}$ ✓.
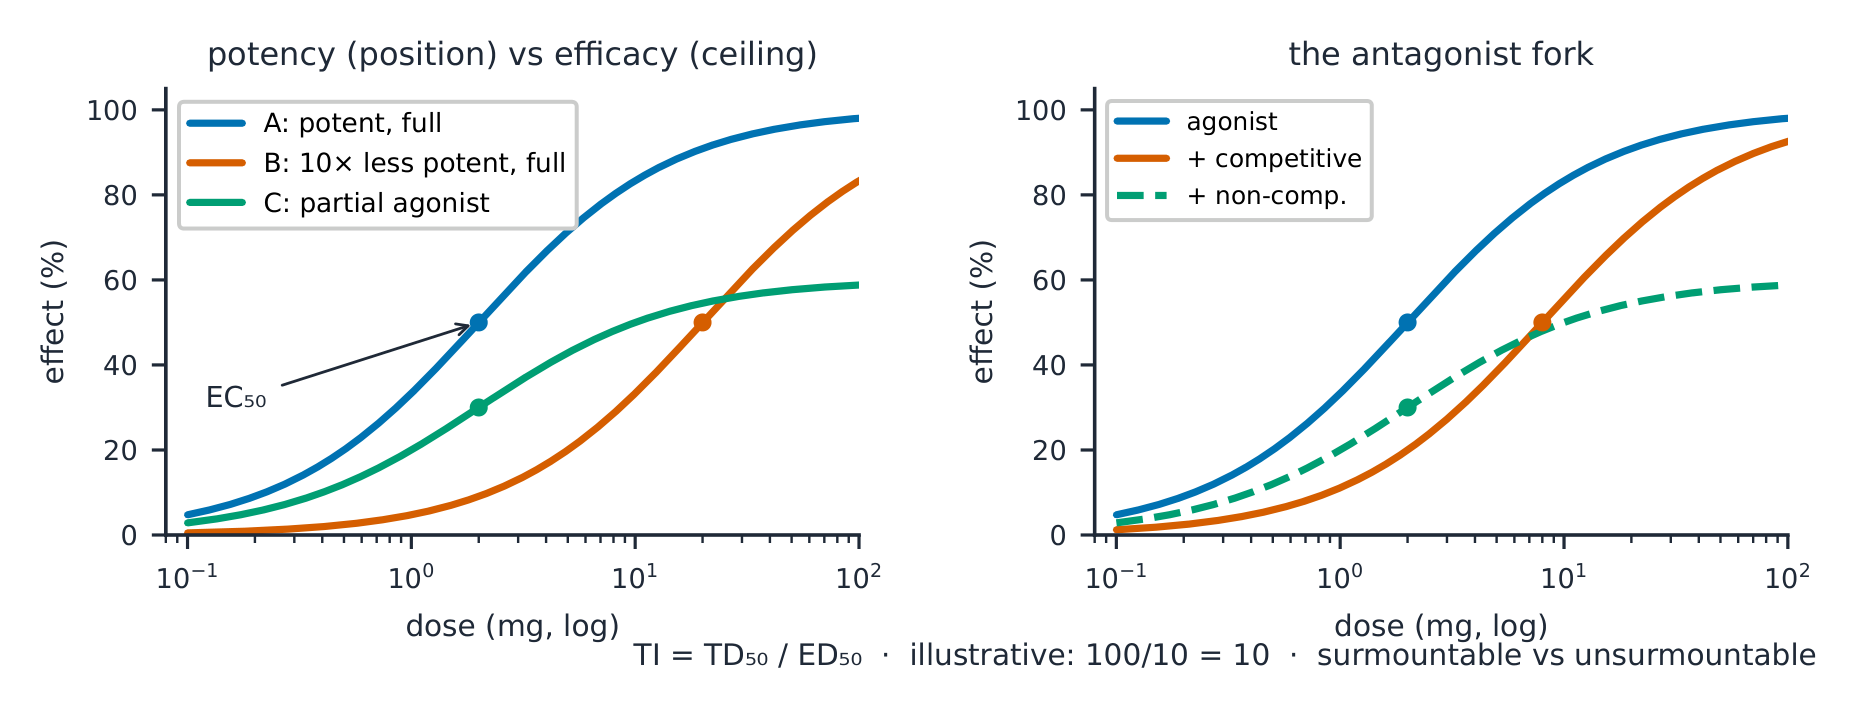 *Potência é posição, eficácia é teto — antagonistas deslocam para a direita ou cortam o teto
A dedução (por que o índice terapêutico é uma razão). Índice terapêutico $TI = TD_{50}/ED_{50}$ — a dose tóxica sobre a dose eficaz, cada uma lida em sua própria curva cumulativa (ilustrativo: $TD_{50}$ 100 mg, $ED_{50}$ 10 mg → IT 10) ✓. Um fármaco com IT 2 exige cuidado; IT 100 perdoa. Fármacos de IT estreito (aqueles que exigem monitoramento de níveis) são aqueles cujas curvas tóxica e eficaz se sobrepõem.
Exemplo resolvido 1 — leitura de par de curvas. (Curvas fictícias) fármaco A: EC₅₀ 2 mg, $E_{max}$ 100 %; fármaco B: EC₅₀ 20 mg, $E_{max}$ 100 % — B é 10× menos potente mas igualmente eficaz; fármaco C: EC₅₀ 2 mg, $E_{max}$ 60 % — um agonista parcial, potente mas com teto máximo ✓. Três afirmações, três características das curvas.
Exemplo resolvido 2 — vínculo clínico: o garfo antagonista. (Fictício) um antagonista competitivo coadministrado: a curva desloca-se para a direita — o efeito do agonista pode ser superado por concentração (superável). Um antagonista não competitivo reduz $E_{max}$ — nenhuma concentração vence ✓. A lógica da sobredose segue: uma é um empurrão, a outra retira a corda.
Erros comuns. Chamar um fármaco potente de forte (potência é posição da dose; eficácia é o teto). Esperar que um agonista parcial se comporte como um agonista total fraco em combinação (ele COMPETE — reduzindo o teto da mistura). Ler TI de uma única curva (precisa de duas: efeito e toxicidade).
Resumo. Potência = posição EC₅₀; eficácia = $E_{max}$; agonista parcial = teto mais baixo que desloca; competitivo → deslocação paralela à direita (superável); não competitivo → teto mais baixo; $TI = TD_{50}/ED_{50}$ (ilustrativo 100/10 = 10).
Farmacologia autônoma
Por que importa. O mapa dos receptores autonômicos (MED09 §5) é o território mais prescrito na medicina — cada agonista e bloqueador é um exercício de previsão, e os toxidromes são suas emergências.
A ideia, com uma imagem. O código: α1 constriói vasos e dilata pupilas; β1 impulsiona o coração; β2 abre vias aéreas; M3 estimula secreção, constriói pupila e acelera intestino, enquanto M2 desacelera o coração ✓. Agonistas empurram o receptor; bloqueadores removem seu tônus.

A derivação (por que toxidromes são o mapa invertido). Excesso colinérgico = tudo o que M representa: salivação, lacrimejamento, miose, broncorreia, bradicardia, cólicas intestinais e diarreia ✓. Anticolinérgico = M bloqueado: boca seca, pupilas dilatadas fixas, taquicardia, retenção urinária, pele quente e seca ✓. Excesso adrenérgico = α+β atuando: taquicardia, hipertensão, midríase, sudorese. A síndrome é a aritmética do mapa.
Exemplo resolvido 1 — prever quatro fármacos. (Conjunto didático INN fictício) um bloqueador β1 reduz frequência cardíaca e contratilidade (lógica cardioseletiva); um bloqueador α1 reduz pressão arterial e pode causar queda ortostática; um agonista β2 abre vias aéreas com pouco efeito cardíaco; um bloqueador M secreta secreções e embaça visão ✓ — quatro previsões diretas da tabela.
Exemplo resolvido 2 — vínculo clínico: duas sobredoses, dois mapas. (Fictício) paciente A: pupilas pontiagudas, sudorese, cólicas e diarreia — colinérgico; paciente B: seco, dilatado, rápido — anticolinérgico ✓. Cada achado é uma linha de receptor; a coleção nomeia a classe antes de qualquer teste retornar.
Erros comuns. Esperar que β-bloqueio reduza pressão arterial imediatamente (o débito cai primeiro; o efeito anti-hipertensivo completo leva semanas de remodelação). Esquecer muscarínico versus nicotínico (efeitos M dominam toxidromes; N é gânglios e junção neuromuscular). Tratar sudorese apenas como sinal adrenérgico (glândulas sudoríparas são simpáticas mas colinérgicas, em receptores muscarínicos — exceção MED09, razão pela qual o paciente anticolinérgico está quente e seco).
Resumo. α1 constrição/dilatação pupilar · β1 coração · β2 via aérea · M3 secretar/constrição pupila/accelerar intestino, M2 desacelerar coração; agonista = empurrar, bloqueador = silenciar; colinérgico = úmido e lento; anticolinérgico = seco, cego, rápido; adrenérgico = rápido e tenso; previsões vêm do mapa, não da memória.
Fármacos cardiovasculares e renais
Por que importa. Hipertensão, insuficiência cardíaca e trombose são ricos em mecanismos: cada classe farmacológica é um passo regulador de pressão ou coagulação chamado e reduzido, e o nefron é o mapa diurético.
A ideia, com uma imagem. Anti-hipertensivos por mecanismo: diuréticos (volume), inibidores da ECA ECA (bloqueiam formação de angiotensina II; tosse por bradicinina), bloqueadores de receptores de angiotensina, bloqueadores de canais de cálcio (vasodilatação), β1 bloqueadores (débito e renina) ✓. Diuréticos por local no nefrón: asa (Na⁺-K⁺-2Cl⁻, ascending espessa, ~25 % de Na⁺), tiazídica (Na⁺-Cl⁻, túbulo distal), poupança de potássio (tubo coletor) ✓.
 *Asa, tiazídica e poupança de potássio agem em três locais descendentes — a fração reabsorvida diminui conforme você vai
A derivação (por que anticoagulantes monitoram diferentemente). Heparina sem fração age imediatamente e é monitorada com aPTT; warfarina bloqueia síntese de fatores de coagulação dependentes de vitamina-K — fatores existentes devem decair primeiro, então o início demora dias e o INR mede o efeito, não a dose ✓; anticoagulantes orais diretos alvim um fator (Xa ou trombina) com cinética previsível, geralmente sem monitoramento. O teste de monitoramento é uma propriedade do mecanismo.
Exemplo resolvido 1 — local para eletrólito. (Fictício) diurético de asa no segmento ascendente espesso: perda poderosa de Na⁺, perda de K⁺ (fluxo a jusante) e perda de Ca²⁺; agente poupança de potássio no tubo coletor: leve, retenção de K⁺ ✓. A química de cada local prediz sua impressão digital eletrolítica.
Exemplo resolvido 2 — vínculo clínico: a tosse que não é infecção. (Fictício) em uso de inibidor da ECA, tosse seca persistente: bradicinina não degradada nessa via ✓ — o mecanismo nomeia o efeito adverso, e a troca de classe (para ARB) decorre do mecanismo, não de tentativa e erro.
Erros comuns. Colocar tiazidas no segmento de alça (elas atuam distalmente — mais fracas, mais lentas, retêm Ca²⁺). Esperar que a varfarina atue em fatores já formados (ela bloqueia a CARBOXILAÇÃO dos novos). Confundir anticoagulantes (coágulos) com antiagregantes plaquetários (tapetes plaquetários — vias diferentes, monitoramento diferente).
Resumo. Volume/IEC/ARB/CCB/β1 = os mecanismos antihipertensivos; alça 25 %, tiazida distal, preservadores de K no ducto coletor; heparina→aPTT agora; varfarina→INR após decaimento do fator; DOACs um único fator, previsível; o nome do mecanismo explica o efeito colateral.
Antimicrobianos e antineoplásicos
Por que importa. Os dois mapas de ataque compartilham uma lógica — toxicidade seletiva contra células distintas das nossas — e o plano remete ao MED08 §6 para os alvos antibacterianos.
A ideia, com uma imagem. Alvos antibacterianos (MED08): parede (β-lactâmicos), ribossomo, enzimas de ácido nucleico, folato ✓. Antineoplásicos: agentes específicos do ciclo celular atingem células em divisão — fase S (antimetabólicos: metotrexato, fluorouracil), fase M (alcaloides da vinca, taxanos) — enquanto os alquilantes danificam o DNA independentemente do ciclo ✓.
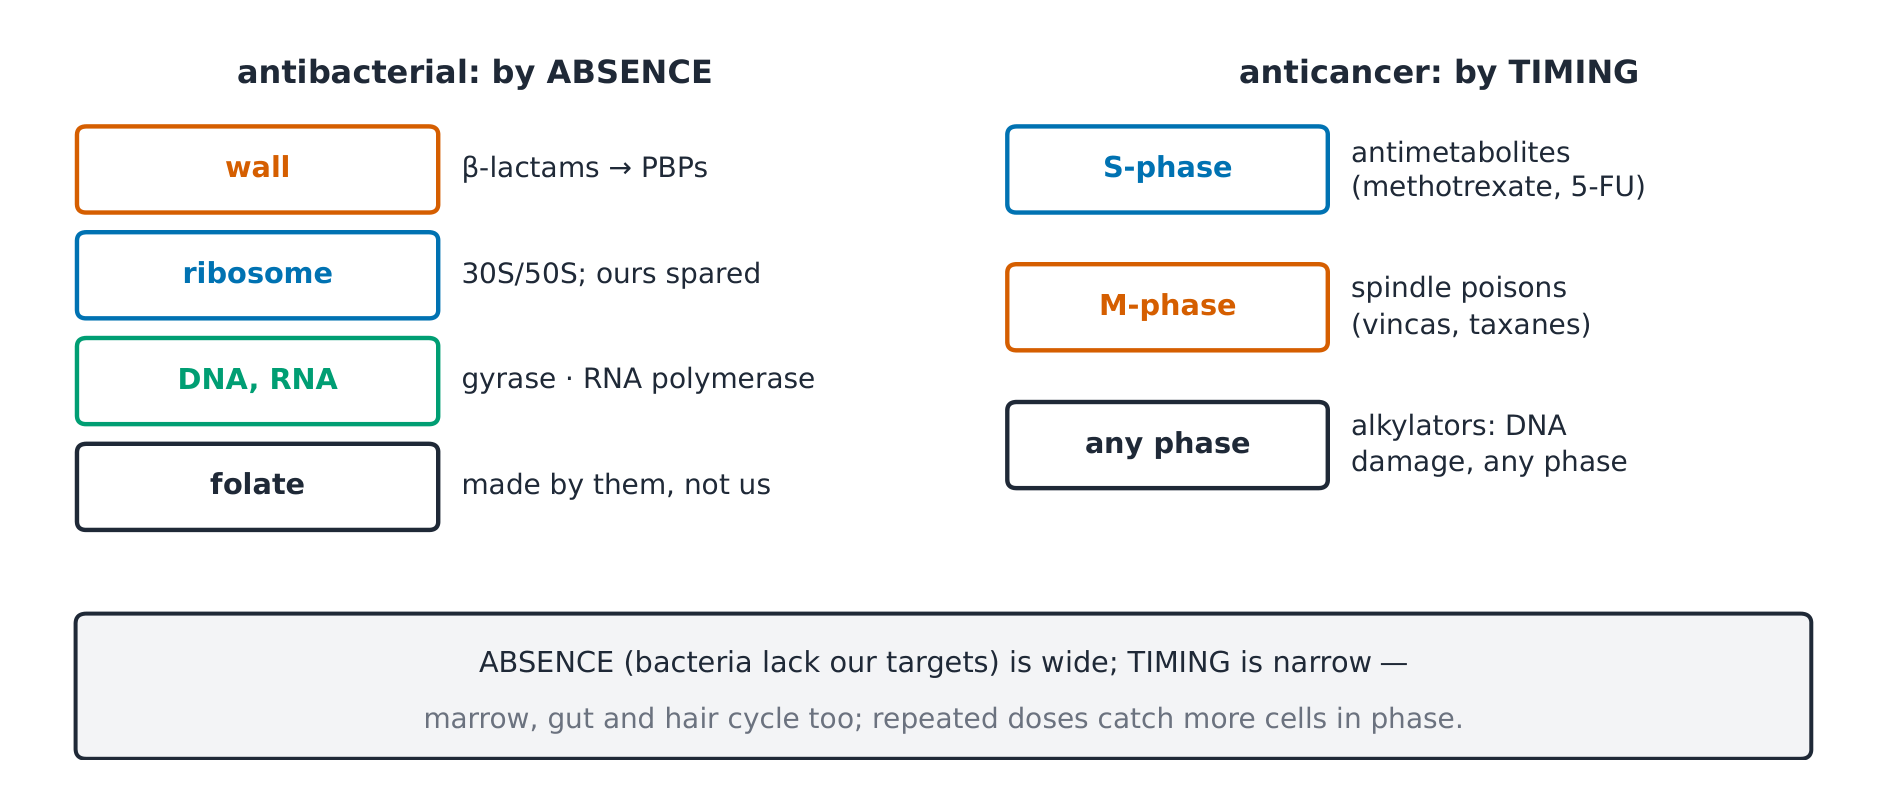
A derivação (por que a seletividade difere entre os campos). A seletividade antibacteriana baseia-se em estruturas que as células humanas NÃO POSSUEM (parede, ribossomo diferente) — uma margem ampla. A seletividade antineoplásica baseia-se no TEMPO (células em divisão sofrem o impacto) — uma margem estreita, pois medula, intestino e pelos também se dividem ✓. A margem prediz o perfil de efeitos adversos antes mesmo de memorizar qualquer lista.
Exemplo resolvido 1 — a aritmética da resistência (do MED08). A β-lactamase cliva o anel (enzima); PBP2a alterada é o alvo remodelado; a oferta de mutações $10^{-7}$–$10^{-9}$ por célula explica por que combinações superam monoterapias ✓ — a farmacologia do fracasso é aritmética.
Exemplo resolvido 2 — vínculo clínico: o esquema é o mecanismo. (Esquema fictício de ensino) um antimetabólico da fase S administrado como bolus curto perde células não na fase S naquele momento — a mesma dose total fracionada no tempo atinge mais células em sua fase vulnerável; um alcaloide da vinca da fase M depende de células chegando à mitose ✓. A especificidade cíclica dita a lógica do agendamento.
Erros comuns. Esperar que a "seletividade" antineoplásica poupe tecidos normais em divisão (medula e mucosa se dividem — toxicidades previsíveis). Tratar a resistência apenas como falha de fármaco (é evolução em placa: a pressão seleciona). Chamar antimetabólicos de não específicos (eles são ESPECÍFICOS da fase S).
Resumo. Antibacteriano: parede/ribossomo/DNA/folato (MED08). Antineoplásico: antimetabólicos da fase S, vinca/taxanos da fase M, alquilantes independentes do ciclo; seletividade por AUSÊNCIA (bactérias) vs TEMPO (câncer); o agendamento segue o ciclo.
Fármacos do SNC e analgesia
Por que importa. A farmacologia do SNC é fisiologia de receptores batizada: opioides, sedativos e antidepressivos ocupam sinapses conhecidas — e tolerância e dependência são o aprendizado que a sinapse realiza.
A ideia, com uma imagem. Opioides atuam nos receptores μ: analgesia com depressão respiratória, constipação, midríase; tolerância e dependência desenvolvem-se ✓. AINEs bloqueiam a ciclo-oxigenase (COX-1 housekeeping/COX-2 inflamatória): menos prostaglandinas → menos dor e inflamação, mas custo gástrico e renal ✓. Benzodiazepínicos são moduladores alostéricos positivos no GABA-A; inibidores seletivos de recaptação de serotonina bloqueiam a recaptação (semanas para efeito pleno — adaptação receptoral, não só a sinapse).

A derivação (por que a tolerância é fisiologia, não fraqueza). A ativação crônica do receptor causa regulação para baixo e dessensibilização: a mesma concentração faz menos — doses maiores restauram o efeito (tolerância), e a retirada abrupta expõe o estado adaptado (dependência) ✓. É por isso que benzodiazepínicos são usados por curtos períodos e por que a dose eficaz de opioides aumenta; a escada analgésica da OMS (1986, revisada 1996) é o framework clássico que nomeia a severidade da dor à classe de fármaco.
Exemplo resolvido 1 — três dores, três sítios. (Fictício) inflamação mediada por prostaglandinas — um AINE no sítio da COX periférica; dor pós-cirúrgica grave — um opioide nos receptores μ (com o preço respiratório); queimadura neuropática — nenhuma classe sozinha; agentes que atuam na excitabilidade neuronal ✓ — associando o sítio ao fármaco, não apenas à severidade.
Exemplo resolvido 2 — vínculo clínico: a lição do paracetamol. (Caso fictício de ensino) uma sobredose de paracetamol satura as vias seguras de conjugação e consome glutationa, então o metabólito tóxico (NAPQI) liga-se às proteínas hepáticas — o manual de necrose do MED10 aplica-se ✓. O mecanismo nomeia tanto a lógica do antídoto (acetilcisteína restaura a glutationa) quanto o órgão em risco.
Erros comuns. Igualar classes analgésicas pela força (elas atuam em SÍTIOS DIFERENTES — combinações são aditivas pelo mecanismo). Esperar que inibidores seletivos de recapitação de serotonina funcionem em dias (bloqueio de recaptação é imediato; efeito clínico precisa de semanas de adaptação). Esquecer que a constipação é o efeito opioide que mal desenvolve tolerância.
Resumo. Opioide μ: analgesia + depressão respiratória + constipação, tolerância/dependência; AINE COX-1/2: periferia, custo gástrico/renal; benzodiazepínico GABA-A PAM; IRSS recaptação, semanas; tolerância = regulação para baixo; paracetamol = glutationa e fígado.
Reações adversas, interações e princípios de medicação segura
Por que isso importa. Todo gráfico de medicamentos é um experimento com reações adversas a fármacos, interações e erros humanos — a última unidade transforma os mecanismos do curso em hábitos de segurança.
A ideia, com uma imagem. Reações tipo A: RELACIONADAS À DOSE, previsíveis pela farmacologia (bradicardia por betabloqueador); tipo B: idiossincráticas, não relacionadas à dose (alergia, toxicidade rara) ✓. Interações: indução enzimática (rifampicina, fenitoína → redução dos níveis de co-medicação) versus inibição enzimática (claritromicina, toranja no CYP3A4 → aumento dos níveis) ✓.

A dedução (por que indução e inibição alteram os níveis por dias). Indução constrói nova enzima — leva dias para formar e dias para dissolver; inibição ocupa enzima existente — inicia com a primeira dose combinada ✓. Assim, um novo inibidor eleva o nível de um substrato dentro das doses (efeito da warfarina sobe com ela), enquanto o efeito de um indutor chega tarde e persiste além da data de sua suspensão. O tempo torna o mecanismo visível.
Exemplo resolvido 1 — uma interação, três perguntas. (Fictício) warfarina + novo inibidor do CYP: INR sobe (maior efeito da warfarina); warfarina + rifampicina: INR cai (indução elimina-a); qualquer mudança é detectável pelo ritmo do INR, motivo pelo qual o intervalo de monitoramento segue o risco de interação ✓.
Exemplo resolvido 2 — vínculo clínico: os cinco direitos e o relatório. (Sala fictícia) um quase-acidente detectado na cabeceira: os cinco direitos — paciente correto, medicamento correto, dose correta, via correta, horário correto — são a barreira comportamental para todos os mecanismos acima; sistemas nacionais de notificação (esquema Yellow Card do MHRA do Reino Unido; MedWatch da FDA dos EUA) existem porque reações tipo B só são identificadas por notificação populacional ✓ — declarações datadas ligadas à jurisdição, conforme exige o plano.
Erros comuns. Culpar reações tipo B pela dose (elas são idiossincráticas — a dose nem prediz nem previne). Esquecer a cauda do indutor (seu efeito sobre a enzima persiste após o término do curso). Tratar interações como curiosidade farmacológica — a maioria é cinética, e é onde elas se manifestam no INR/aPTT/nível.
Resumo. Tipo A = relacionado à dose, tipo B = idiossincrático; indução → níveis caem (lento entrar, lento sair), inibição → níveis sobem (rápido entrar); cinco direitos como barreira comportamental; Yellow Card (Reino Unido) / MedWatch (EUA) para detecção populacional de tipo B.