Ce que ce cours est, et comment l'utiliser
Ceci est le onzième cours de Médecine Universitaire : pharmacologie — ce que le corps fait à un médicament (cinétique) et ce qu'un médicament fait au corps (dynamique). MED02 a fourni la chimie réceptrice, MED05 la physiologie, MED08 les cibles antimicrobiennes.
Limite du champ énoncée une fois : cours d'étude, pas diplôme médical ; chaque cas est fictif, chaque nombre est une valeur pédagogique illustrative insérée dans un calcul étiqueté, les noms de médicaments sont les dénominations internationales non brevetées (DIN), et rien ici ne constitue un conseil de prescription ou un protocole.
- Les unités 11.1–11.2 constituent le moteur : la pharmacocinétique et la pharmacodynamie.
- Les unités 11.3–11.6 sont des systèmes : autonome, cardiovasculaire/rénal, antimicrobien/anticancéreux, SNC et analgésie.
- L'unité 11.7 concerne la sécurité : effets indésirables, interactions, prévention des erreurs.
L'habitude en pharmacologie : le mécanisme prédit l'effet, l'arithmétique prédit l'exposition — chaque courbe ci-dessous se lit dans les deux sens, et chaque demi-vie est quelque chose que vous recalculerez.
Pharmacocinétique
Pourquoi c'est important. La cinétique transforme une dose en concentration — et c'est la concentration, et non la dose, que l'organisme perçoit. La demi-vie, le clairance et le volume sont les trois leviers.
L'idée, avec une image. Volume de distribution $V_d$ (le volume apparent qu'un médicament « occupe »), clairance $CL$ (volume éliminé par unité de temps), liés par $t_{1/2} = 0.693 \cdot V_d / CL$ ✓ ; absorption avec biodisponibilité $F$ (fraction atteignant la circulation) ; premier passage hépatique réduit l'oral $F$ ✓.

La démonstration (pourquoi 4–5 demi-vies atteignent l'état d'équilibre). Un dosage répété ajoute du médicament à chaque intervalle tandis que la clairance élimine une fraction fixe : l'écart se ferme exponentiellement vers l'état d'équilibre — après 3.3 demi-vies ~90 % de l'état d'équilibre, après 5 demi-vies ~97 % ✓. Une dose de charge remplit le réservoir instantanément : $D_L = C_{target} \cdot V_d / F$ (calcul illustratif : cible 10 mg/L, $V_d$ 40 L, $F$ 1.0 → 400 mg — valeur pédagogique, pas une prescription) ✓.
Worked example 1 — the three levers (illustrative values). $V_d$ 40 L, $CL$ 5 L/h: $t_{1/2} = 0.693 \times 40 / 5 = 5.5$ h ✓. Halve clearance (liver disease): $t_{1/2}$ doubles to 11.1 h — the same dose now accumulates; steady state is later and higher ✓.
Worked example 2 — clinical link: the first-pass toll. (Fictional teaching value) a drug with oral $F$ = 0.6: of a labelled 100 mg oral dose, 60 mg reaches the circulation — the liver extracts 40 % on the first pass ✓. Portal failure or a bypass raises $F$ and the same tablet behaves like a bigger one: kinetics, not pharmacology, changed the effect.
Erreurs fréquentes. Équivaler la demi-vie à la durée de l'effet (l'effet dépend de la concentration par rapport à la plage cible du médicament). Lire $V_d$ comme un volume réel (c'est une constante de proportionnalité — environ 3 L signifie que le médicament reste dans le plasma, 500 L indique une liaison tissulaire). Oublier que le dosage d'entretien vise $CL \cdot C_{ss}$.
Résumé. $t_{1/2} = 0.693\,V_d/CL$ ; état d'équilibre ≈ 90 % à 3.3 $t_{1/2}$, 97 % à 5 ; dose de charge $C_{target}V_d/F$ ; biodisponibilité orale $F$ = fraction dépassant le premier passage ; la clairance détermine l'entretien, le volume détermine la charge.
Pharmacodynamie
Pourquoi c'est important. La dynamique est la grammaire de tout graphique de médicament : ce qu'un récepteur fait avec une molécule — puissance, efficacité, et les antagonistes qui annulent les deux.
L'idée, avec une image. La courbe dose-réponse (dose logarithmique) : position sur l'axe x = puissance (EC₅₀) ; plafond = efficacité ($E_{max}$) ✓. Les agonistes atteignent $E_{max}$ ; les agonistes partiels atteignent un plafond inférieur (et déplacent les agonistes complets) ; les antagonistes compétitifs déplacent la courbe VERS LA DROITE parallèlement ; les antagonistes non compétitifs réduisent $E_{max}$ ✓.
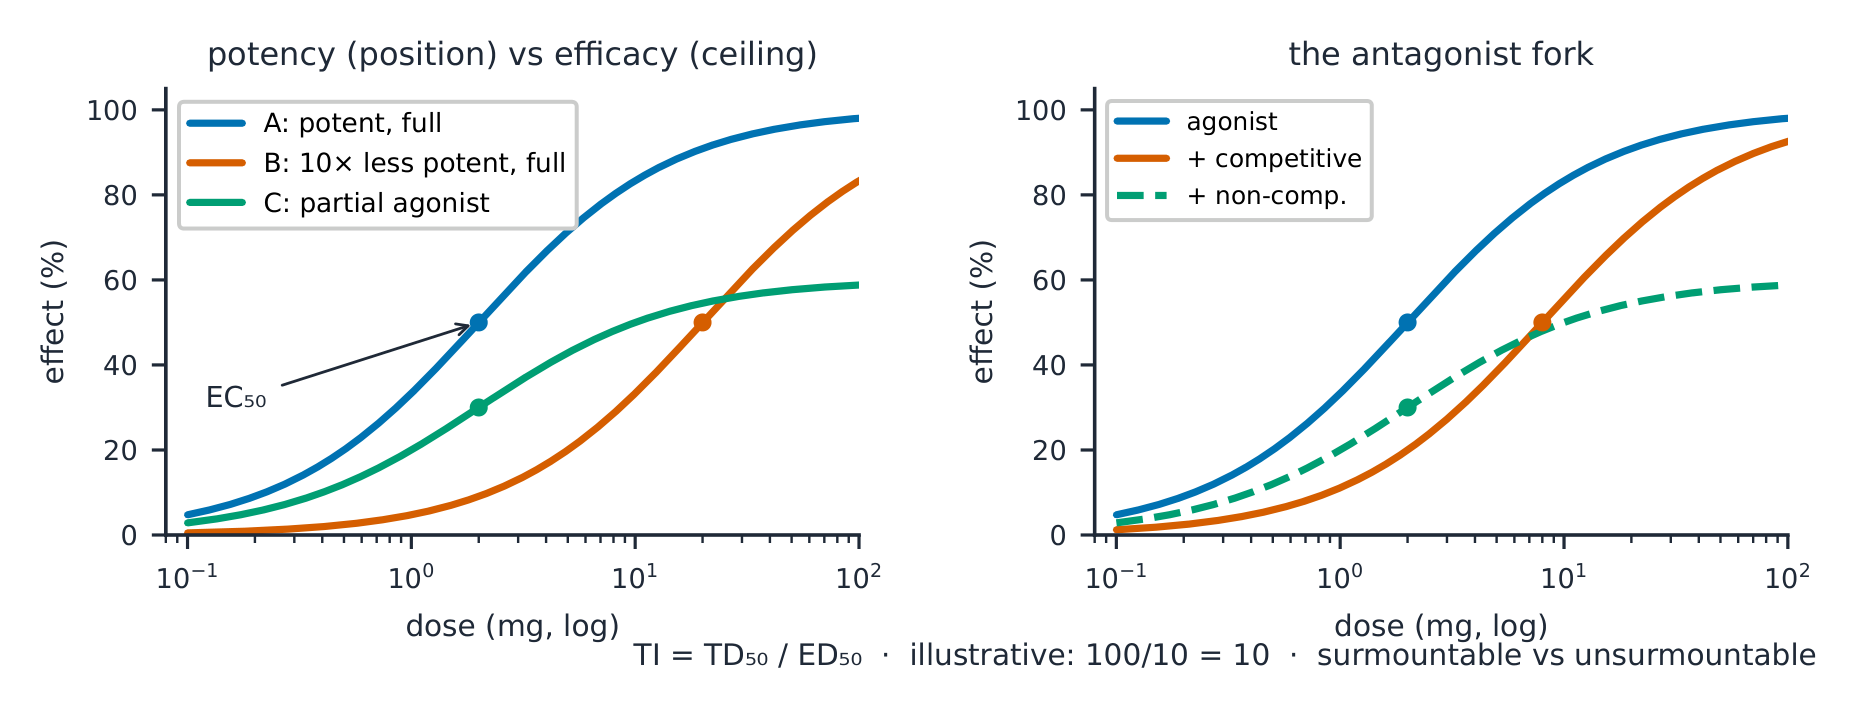
La démonstration (pourquoi l'indice thérapeutique est un ratio.) Indice thérapeutique $TI = TD_{50}/ED_{50}$ — la dose toxique divisée par la dose efficace, chacun lu depuis sa propre courbe cumulative (illustratif : $TD_{50}$ 100 mg, $ED_{50}$ 10 mg → IT 10) ✓. Un médicament avec un IT 2 exige de la prudence ; un IT 100 pardonne. Les médicaments à indice thérapeutique étroit (ceux nécessitant une surveillance des taux sanguins) sont ceux dont les courbes toxiques et efficaces se chevauchent.
Exemple résolu 1 — lecture d'une paire de courbes. (Courbes fictives) médicament A : EC₅₀ 2 mg, $E_{max}$ 100 % ; médicament B : EC₅₀ 20 mg, $E_{max}$ 100 % — B est 10× moins puissant mais également efficace ; médicament C : EC₅₀ 2 mg, $E_{max}$ 60 % — un agoniste partiel, puissant mais plafonné ✓. Trois affirmations, trois caractéristiques de courbe.
Exemple résolu 2 — lien clinique : la fourche antagoniste. (Fictionnel) Un antagoniste compétitif co-administré : la courbe se décale vers la droite — l'effet de l'agoniste peut être surmonté par la concentration (surmontable). Un antagoniste non compétitif coupe $E_{max}$ — aucune concentration ne suffit ✓. La logique du surdosage suit : l'un est une lutte à la corde, l'autre retire la corde.
Erreurs fréquentes. Appeler un médicament puissant un médicament fort (la puissance est la position de la dose ; l'efficacité est le plafond). S'attendre à ce qu'un agoniste partiel se comporte comme un agoniste complet faible en combinaison (il COMPÈTE — abaissant le plafond du mélange). Lire la TI à partir d'une seule courbe (elle en nécessite deux : effet et toxicité).
Résumé. Puissance = position EC₅₀ ; efficacité = $E_{max}$ ; agoniste partiel = plafond plus bas qui déplace ; compétitif → décalage parallèle vers la droite (surmontable) ; non compétitif → plafond plus bas ; $TI = TD_{50}/ED_{50}$ (illustratif 100/10 = 10).
Pharmacologie autonome
Pourquoi c'est important. La carte des récepteurs autonomes (MED09 §5) est le domaine le plus prescrit en médecine — chaque agoniste et chaque bloqueur est un exercice de prédiction, et les toxidromes en sont les urgences.
L'idée, avec une image. Le code : α1 constrit les vaisseaux et dilate les pupilles ; β1 actionne le cœur ; β2 ouvre les voies aériennes ; M3 stimule la sécrétion, constrit la pupille et accélère l'intestin, tandis que M2 ralentit le cœur ✓. Les agonistes poussent le récepteur ; les bloqueurs suppriment son tonus.

La dérivation (pourquoi les toxidromes sont la carte à l'envers). Excès cholinergique = tout ce que M signifie : salivation, larmoiement, miosis, bronchorrhée, bradycardie, crampes intestinales et diarrhée ✓. Anticholinergique = M bloqué : bouche sèche, pupilles dilatées fixes, tachycardie, rétention urinaire, peau chaude et sèche ✓. Excès adrénergique = α+β agissant : tachycardie, hypertension, mydriase, transpiration. Le syndrome est l'arithmétique de la carte.
Exemple résolu 1 — prédire quatre médicaments. (Ensemble d'apprentissage fictif INN) un bloqueur β1 abaisse la fréquence cardiaque et la contractilité (logique cardio-sélective) ; un bloqueur α1 abaisse la tension artérielle et peut provoquer une chute orthostatique ; un agoniste β2 ouvre les voies aériennes avec peu d'effets cardiaques ; un bloqueur M assèche les sécrétions et trouble la vision ✓ — quatre prédictions directes depuis le tableau.
Exemple résolu 2 — lien clinique : deux surdosages, deux cartes. (Fictionnel) patient A : pupilles pointues, sueur, crampes et diarrhée — cholinergique ; patient B : sec, dilaté, rapide — anticholinergique ✓. Chaque symptôme correspond à une ligne de récepteur ; l'ensemble nomme la classe avant même le retour des tests.
Erreurs fréquentes. S'attendre à ce que le blocage β abaisse instantanément la tension artérielle (le débit diminue d'abord ; l'effet antihypertenseur complet prend des semaines de remodelage). Oublier muscarinique contre nicotinique (les effets M dominent les toxidromes ; N concerne les ganglions et la jonction neuromusculaire). Traiter la transpiration uniquement comme un signe adrénergique (les glandes sudoripares sont sympathiques mais cholinergiques, au niveau des récepteurs muscariniques — l'exception MED09, ce qui explique pourquoi le patient anticholinergique a la peau chaude et sèche).
Résumé. α1 constrit/dilate pupille · β1 cœur · β2 voie aérienne · M3 sécrète/constrit pupille/accélère intestin, M2 ralentit cœur ; agoniste = pousser, bloqueur = taire ; cholinergique = humide et lent ; anticholinergique = sec, aveugle, rapide ; adrénergique = rapide et serré ; les prédictions viennent de la carte, pas de la mémoire.
Médicaments cardiovasculaires et rénaux
Pourquoi c'est important. L'hypertension, l'insuffisance cardiaque et la thrombose sont riches en mécanismes : chaque classe médicamenteuse est une étape nommée de régulation de la pression ou de coagulation mise sous contrôle, et le néphron est la carte des diurétiques.
L'idée, avec une image. Antihypertenseurs par mécanisme : diurétiques (volume), inhibiteurs de l'ECA ECA (bloquent la formation d'angiotensine II ; toux due à la bradykinine), bloqueurs des récepteurs de l'angiotensine, bloqueurs des canaux calciques (vasodilatation), bloqueurs β1 (débit et rénine) ✓. Diurétiques par site néphronique : boucle (Na⁺-K⁺-2Cl⁻, ascension épaisse, ~25 % de Na⁺), thiazidique (Na⁺-Cl⁻, tube distal), épargneur de potassium (tube collecteur) ✓.

La dérivation (pourquoi les anticoagulants nécessitent un suivi différent). Héparine non fractionnée agit immédiatement et est suivie par le TCA ; warfarine bloque la synthèse des facteurs de coagulation dépendants de la vitamine K — il faut que les facteurs existants se dégradent, donc le début d'action tarde plusieurs jours et l'INR mesure l'effet, pas la dose ✓ ; anticoagulants oraux directs ciblent un seul facteur (Xa ou thrombine) avec une cinétique prévisible, généralement sans suivi. Le test de surveillance est une propriété du mécanisme.
Exemple résolu 1 — site vers électrolyte. (Fictionnel) diurétique de boucle au segment ascendant épais : perte puissante de Na⁺, perte de K⁺ (flux aval), et perte de Ca²⁺ ; agent épargneur de potassium au tube collecteur : léger, rétention de K⁺ ✓. La chimie de chaque site prédit son empreinte électrolytique.
Exemple résolu 2 — lien clinique : la toux qui n'est pas une infection. (Fictionnel) sous inhibiteur de l'ECA, toux sèche persistante : bradykinine non dégradée dans cette voie ✓ — le mécanisme nomme l'effet indésirable, et le changement de classe (vers un ARA) découle du mécanisme, pas de l'essai et de l'erreur.
Erreurs fréquentes. Placer les thiazidiques dans la boucle (ils agissent à distance — plus faibles, plus lents, rétention de Ca²⁺). S'attendre à ce que la warfarine agisse sur les facteurs déjà formés (elle bloque la CARBOXYLATION des nouveaux). Confondre anticoagulants (caillots) et antiagrégants plaquettaires (bouchons plaquettaires — filière différente, surveillance différente).
Résumé. Volume/ACE/ARB/CCB/β1 = les mécanismes antihypertenseurs ; boucle 25 %, thiazidique distal, épargneur de K+ au canal collecteur ; héparine→aPTT immédiate ; warfarine→INR après décroissance du facteur ; DOAC un seul facteur, prévisible ; le nom du mécanisme prédit l'effet indésirable.
Médicaments antimicrobiens et anticancéreux
Pourquoi c'est important. Les deux cartes d'attaque partagent une même logique — la toxicité sélective contre des cellules différentes des nôtres — et le plan renvoie à MED08 §6 pour les cibles antibactériennes.
The idea, with a picture. Antibacterial targets (MED08): wall (β-lactams), ribosome, nucleic-acid enzymes, folate ✓. Anticancer: cell-cycle-specific agents hit cycling cells — S-phase (antimetabolites: methotrexate, fluorouracil), M-phase (vinca alkaloids, taxanes) — while alkylators damage DNA regardless of cycle ✓.
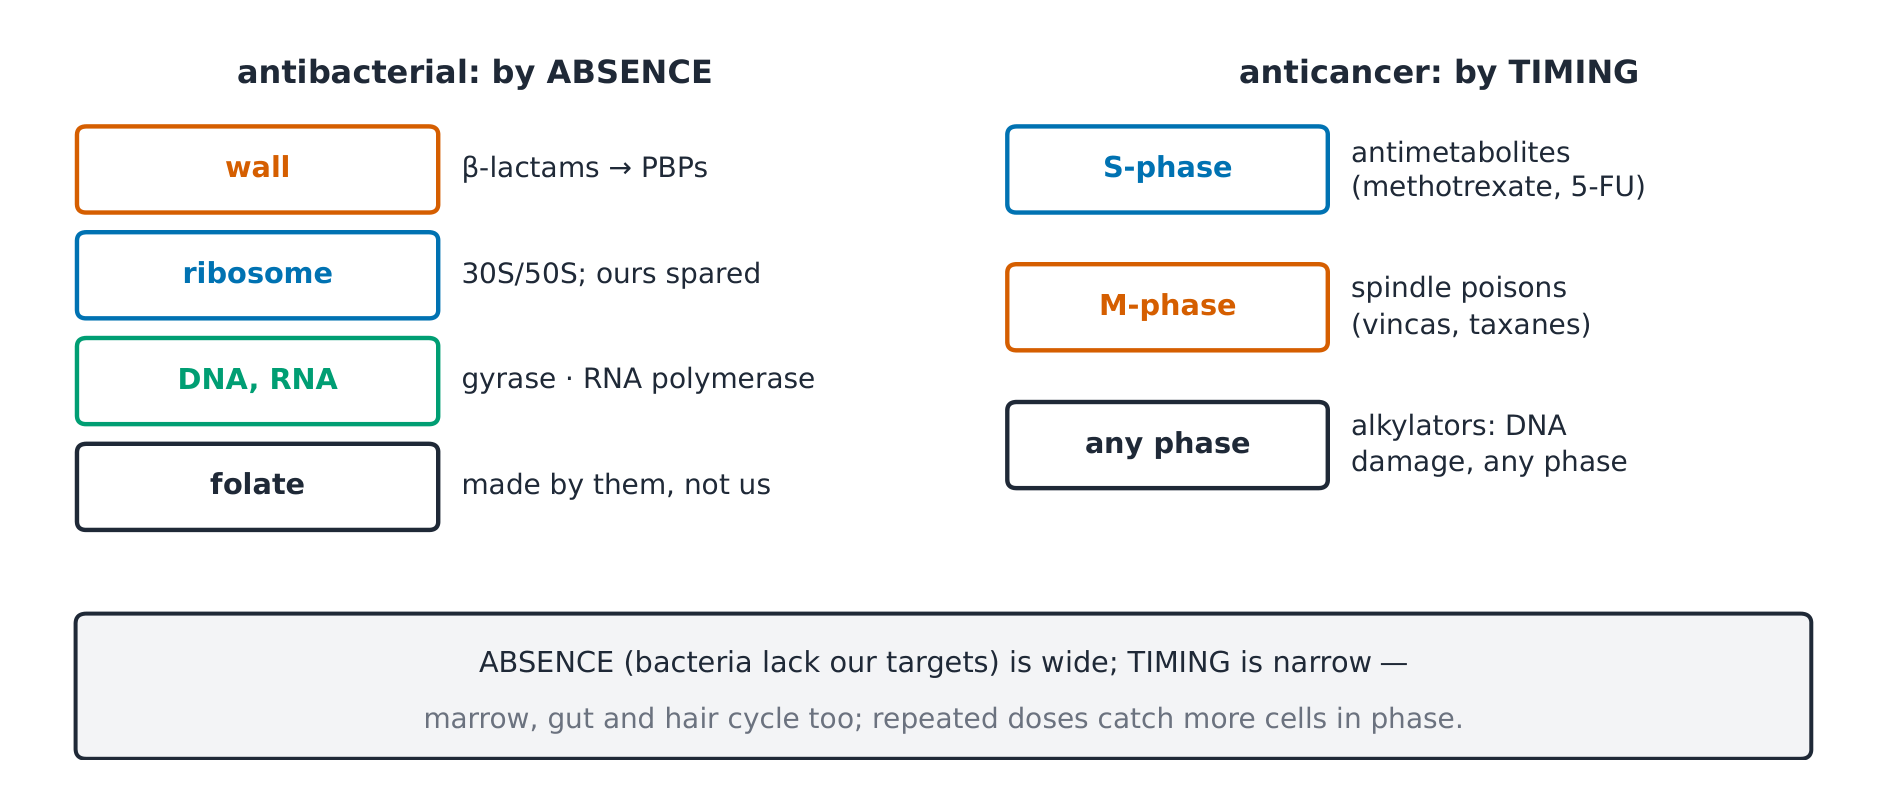
La dérivée (pourquoi la spécificité diffère entre les champs). La spécificité antibactérienne repose sur des structures que les cellules humaines NE POSSEDENT PAS (paroi, ribosome différent) — une marge large. La spécificité anticancéreuse repose sur le TEMPS (les cellules en division subissent le coup) — une marge étroite, car la moelle osseuse, l'intestin et les cheveux divisent aussi ✓. Cette marge prédit le profil des effets indésirables avant toute mémorisation.
Exemple résolu 1 — l'arithmétique de la résistance (tiré de MED08). La β-lactamase clive l'anneau (enzyme) ; la PBP2a modifiée est une cible reconfigurée ; l'approvisionnement en mutations $10^{-7}$–$10^{-9}$ par cellule explique pourquoi les combinaisons surpassent les agents simples ✓ — la pharmacologie de l'échec est arithmétique.
Exemple résolu 2 — lien clinique : le calendrier est le mécanisme. (Calendrier pédagogique fictif) un antimétabolite de phase S administré en bolus court manque les cellules qui ne sont pas en S à ce moment précis ; la même dose totale fractionnée dans le temps atteint plus de cellules dans leur phase vulnérable ; un alcaloïde de la vincristine de phase M dépend de l'arrivée des cellules en mitose ✓. La spécificité cyclique dicte la logique du calendrier.
Erreurs courantes. S'attendre à ce que la « spécificité » anticancéreuse épargne les tissus normaux en division (moelle et muqueuses divisent — toxicités prévisibles). Considérer la résistance comme un échec médicamenteux uniquement (c'est une évolution en milieu de culture : la pression sélectionne). Qualifier les antimétabolites de non-spécifiques (ils sont SPÉCIFIQUES à la phase S).
Résumé. Antibactérien : paroi/ribosome/ADN/folate (MED08). Anticancéreux : antimétabolites de phase S, vincristine/taxanes de phase M, alkylants indépendants du cycle ; spécificité par ABSENCE (bactéries) vs TEMPS (cancer) ; le calendrier suit le cycle.
Médicaments agissant sur le SNC et analgésie
Pourquoi c'est important. La pharmacologie du SNC est la physiologie récepteur nommée : opioïdes, sédatifs et antidépresseurs se lient chacun à une synapse connue — et la tolérance et la dépendance sont l'apprentissage que la synapse effectue.
L'idée, avec une image. Opioïdes agissent sur les récepteurs μ : analgésie avec dépression respiratoire, constipation, myosis ; tolérance et dépendance s'établissent ✓. AINS bloquent la cyclo-oxygénase (COX-1 fonctionnelle / COX-2 inflammatoire) : moins de prostaglandines → moins de douleur et d'inflammation, mais coût gastrique et rénal ✓. Benzodiazépines sont des modulateurs allostériques positifs au GABA-A ; IAS bloquent la recapture de la sérotonine (plusieurs semaines jusqu'à effet complet — adaptation réceptrice, pas seulement la synapse).

La dérivée (pourquoi la tolérance est physiologie, pas faiblesse). L'activation réceptrice chronique entraîne une régulation à la baisse et une désensibilisation : la même concentration produit moins d'effet — doses plus élevées restaurent l'effet (tolérance), et le sevrage brutal met en évidence l'état adapté (dépendance) ✓. C'est pourquoi les benzodiazépines sont prescrites en cure courte et pourquoi la dose efficace des opioïdes augmente ; l'échelle analgésique de l'OMS (1986, révisée 1996) est le cadre classique nommant la gravité de la douleur selon la classe médicamenteuse.
Exemple résolu 1 — trois douleurs, trois sites. (Fictif) inflammation médiée par les prostaglandines — AINS au site COX périphérique ; douleur post-opératoire sévère — opioïde aux récepteurs μ (avec le prix respiratoire) ; brûlure neuropathique — ni l'une ni l'autre classe seule ; agents agissant sur l'excitabilité neuronale ✓ — associer le site au médicament, pas seulement à la gravité.
Exemple résolu 2 — lien clinique : la leçon du paracétamol. (Cas pédagogique fictif) une surdose de paracétamol saturer les voies de conjugaison sûres et épuise le glutathion, donc le métabolite toxique (NAPQI) se lie aux protéines hépatiques — le manuel de nécrose MED10 s'applique ✓. Le mécanisme nomme à la fois la logique de l'antidote (acétylcystéine restaure le glutathion) et l'organe à risque.
Erreurs courantes. Équivaler les classes analgésiques par la force (elles agissent à des SITES différents — les associations sont additives par mécanisme). S'attendre à ce que les IAS fonctionnent en quelques jours (le bloc de recapture est immédiat ; l'effet clinique nécessite plusieurs semaines d'adaptation). Oublier que la constipation est l'effet opioïde qui tolérise difficilement.
Résumé. Opioïde μ : analgésie + dépression respiratoire + constipation, tolérance/dépendance ; AINS COX-1/2 : périphérie, coût gastrique/rénal ; benzodiazépine GABA-A PAM ; IAS recapture, semaines ; tolérance = régulation à la baisse ; paracétamol = glutathion et foie.
Réactions indésirables, interactions et principes de sécurité médicamenteuse
Pourquoi c'est important. Chaque schéma médicamenteux est une expérience avec des effets indésirables, des interactions et des erreurs humaines — la dernière unité transforme les mécanismes du cours en habitudes de sécurité.
L'idée, avec une image. Réactions de type A : LIÉES À LA DOSE, prévisibles par la pharmacologie (bradycardie sous β-bloquants) ; type B : idiosyncrasiques, non liées à la dose (allergie, toxicité rare) ✓. Interactions : induction enzymatique (rifampicine, phénytoïne → baisse des taux d'un co-médicament) versus inhibition enzymatique (clarithromycine, pamplemousse au CYP3A4 → hausse des taux) ✓.

La démonstration (pourquoi induction et inhibition modifient les taux pendant des jours). L'induction crée de nouvelles enzymes — plusieurs jours pour s'accumuler, plusieurs jours pour disparaître ; l'inhibition occupe les enzymes existantes — débute dès le premier co-dosage ✓. Ainsi, un nouvel inhibiteur augmente le taux d'un substrat dès les doses (l'effet warfarine croît avec lui), tandis que l'effet d'un inducteur survient tardivement et persiste après son arrêt. Le timing rend visible le mécanisme.
Exemple résolu 1 — une interaction, trois questions. (Fictif) warfarine + nouvel inhibiteur CYP : INR augmente (effet warfarine renforcé) ; warfarine + rifampicine : INR diminue (l'induction élimine le médicament) ; tout changement est détectable par le rythme de l'INR, ce qui explique pourquoi l'intervalle de surveillance suit le risque d'interaction ✓.
Exemple résolu 2 — lien clinique : les cinq droits et le signalement. (Hôpital fictif) un quasi-accident repéré au chevet : les cinq droits — bon patient, bon médicament, bonne dose, bonne voie, bon moment — constituent le frein comportemental pour chaque mécanisme ci-dessus ; les systèmes nationaux de signalement (le système Yellow Card UK MHRA ; MedWatch US FDA) existent parce que les réactions de type B ne sont détectées que par le signalement populationnel ✓ — déclarations liées à la juridiction et datées, comme l'exige le plan.
Erreurs courantes. Blâmer les réactions de type B sur la dose (elles sont idiosyncrasiques — ni la prédiction ni la prévention ne dépendent de la dose). Oublier la queue de l'inducteur (son effet sur l'enzyme dépasse celui du traitement). Traiter les interactions comme des curiosités pharmacologiques — la plupart sont cinétiques, et c'est dans l'INR/aPTT/taux qu'elles apparaissent.
Résumé. Type A = lié à la dose, type B = idiosyncrasique ; induction → baisse des taux (lent à monter, lent à descendre), inhibition → hausse des taux (rapide à monter) ; cinq droits comme frein comportemental ; Yellow Card (UK) / MedWatch (US) pour la détection populationnelle du type B.