Um balão pode aquecer enquanto os reagentes perdem energia. Uma solução clara pode formar um precipitado branco sem mudança no número de oxidação. Esta unidade conecta observações a modelos: transferência de energia, atrações, transferência de elétrons, colisões e caminhos de reação. Comece identificando qual modelo explica as evidências.
Pré-requisitos: Unidades 1 razões molares, configuração eletrônica, polaridade de ligações, fórmulas estruturais e setas de par de elétrons. O escopo abrange Tópicos Pearson 6–10. Práticas essenciais 2–8 são ensinadas onde apoiam esses tópicos; referências não substituem experiência prática supervisionada. Siga a avaliação de riscos da escola. Preparações de halogênios perigosos, ácidos concentrados e orgânicas exigem supervisão laboratorial aprovada.
2.1
Entalpia: defina a reação, depois siga a energia
Programa
Tópico 6 (espec pp.32-33). Mudanças de entalpia - formação, combustão, neutralização, reação; perfis exotérmicos e endotérmicos com energia de ativação; experimentos de calorimetria com cálculos de capacidade térmica (q = mc-delta-T) e seus erros; ciclos de Hess a partir de dados de formação e combustão; entalpias médias de ligação e suas limitações para sistemas deslocalizados tipo benzeno; definições e sinais da convenção de estados padrão.
Fonte: Programa Cambridge International
Uma variação de entalpia, $\Delta H$, é a mudança de energia térmica à pressão constante. Condições padrão significam uma pressão de 100 kPa e uma temperatura especificada, geralmente 298 K. Símbolos de estado importam: formar água líquida libera uma quantidade diferente de energia do que formar vapor de água. Uma reação exotérmica tem $\Delta H<0$; uma reação endotérmica tem $\Delta H>0$. Em um diagrama de níveis de entalpia, coloque reagentes e produtos em níveis horizontais. A seta vai dos reagentes aos produtos; sua variação vertical fornece $\Delta H$.
Níveis iniciais/finais de entalpia e sinais.
Essas definições especificam reações diferentes, cada uma sob condições padrão com substâncias em seus estados padrão:
Variação
O que a equação deve representar
Entalpia padrão de reação
A reação exatamente como escrita, incluindo seus coeficientes
Entalpia padrão de formação
Formação de um mol de composto a partir de seus elementos
Entalpia padrão de combustão
Queima completa de um mol de substância em oxigênio
Entalpia padrão de neutralização
Formação de um mol de água pela reação de um ácido e uma base
Entalpia padrão de atomização
Formação de um mol de átomos gasosos a partir do elemento
Por exemplo, $\frac12\mathrm{Cl_2(g)\rightarrow Cl(g)}$ é uma equação de atomização, enquanto $\mathrm{Cl_2(g)\rightarrow2Cl(g)}$ descreve o dobro dessa quantidade. A entalpia padrão de formação de um elemento em seu estado padrão é zero por convenção, não porque o elemento não possui energia.
Cálculo completo de calorimetria
Mix 50.0 cm³ of 1.00 mol dm⁻³ HCl with 50.0 cm³ of 1.00 mol dm⁻³ NaOH. Both start at the same temperature; the corrected rise is 6.8 °C. Assume density 1.00 g cm⁻³, specific heat capacity 4.18 J g⁻¹ °C⁻¹ and negligible cup heat capacity.
A solução ganha energia, logo a reação a perde. Use a massa total aquecida, mas a quantidade limitada reagente. Para quantidades desiguais de ácido e base, calcule ambas antes de encontrar a quantidade de água. Em um experimento de combustão, a água aquecida não é a quantidade de combustível: obtenha esta última pela perda de massa do queimador e pela massa molar do combustível.
Use tampa, isolamento e agitação, e meça as temperaturas antes e depois da mistura em intervalos regulares. Extrapole a linha de resfriamento pós-reação para o tempo de mistura quando o método exigir correção de resfriamento. Perda de calor para o ambiente ou absorção pelo copo torna um resultado exotérmico não corrigido menos negativo. Combustão incompleta e evaporação do combustível também tornam o resultado de combustão menos negativo. Repetidas ajudam variações aleatórias; não removem esses efeitos sistemáticos. Uma grande elevação de temperatura reduz a incerteza percentual do termômetro, mas deve permanecer segura.
Ciclos de Hess e entalpias de ligação
Lei de Hess afirma que a variação de entalpia depende dos estados inicial e final, não da rota. Inverta uma equação: inverta o sinal. Multiplique seus coeficientes: multiplique sua entalpia. Some as equações e cancele espécies, incluindo seus estados, antes de somar as entalpias.
Para $\mathrm{C(s)+\frac12O_2(g)\rightarrow CO(g)}$, use $\mathrm{C+O_2\rightarrow CO_2}$, $\Delta H=-394$ kJ mol⁻¹, e a inversa de $\mathrm{CO+\frac12O_2\rightarrow CO_2}$, cuja direta é $\Delta H=-283$ kJ mol⁻¹. O alvo é a soma, logo $\Delta H=-394-(-283)=-111$ kJ mol⁻¹. Um ciclo usando dados de formação resulta em $\sum\Delta H_f(\text{products})-\sum\Delta H_f(\text{reactants})$, com coeficientes incluídos. Um ciclo de combustão dá a soma das combustões dos reagentes menos a soma das combustões dos produtos.
Prática central 2 compara rotas de dissolução/reação até a mesma solução final. Igualdade de quantidades e estados finais, considere cada variação de temperatura medida e teste se o erro experimental explica a discrepância. Um ciclo com concentrações finais não igualadas não é exatamente a mesma rota termodinâmica.
Uma entalpia média de ligação é a energia média necessária para quebrar um mol de uma ligação covalente especificada em moléculas gasosas. Quebra de ligações requer energia; formação de ligações libera energia.
Para $\mathrm{H_2(g)+Cl_2(g)\rightarrow2HCl(g)}$, defina H–H = 436, Cl–Cl = 243 e H–Cl = 431 kJ mol⁻¹. Então $\Delta H\approx436+243-2(431)=-183$ kJ mol⁻¹. Inversamente, se $\Delta H=-184$ kJ mol⁻¹, então $E(\mathrm{H-Cl})=[436+243-(-184)]/2=431.5$ kJ mol⁻¹. Valores médios fazem média de ambientes moleculares diferentes e assumem ligações em fase gasosa, logo a estimativa pode diferir da entalpia de reação medida. Uma ligação fraca pode quebrar mais facilmente, mas a velocidade da reação também depende de todo o caminho de ativação; $\Delta H$ sozinho não prediz a velocidade.
2.2
Forças intermoleculares: explique as partículas que se separam
Programa
Tópico 7 (espec p.34). Forças de London a partir de dipolos instantâneos, aumentando com comprimento de cadeia e contato superficial; forças dipolo-dipolo; ligação de hidrogênio (N/O/F com a imagem do doador de par solitário) e sua evidência - pontos de ebulição de hidretos do Grupo 5-7, densidade do gelo, solubilidade em água; relacionar propriedades físicas (p.e., viscosidade, solubilidade) à força dominante; regras de solubilidade de semelhança dissolve similaridade incluindo sais iônicos em solventes polares e apolares.
Fonte: Programa Cambridge International
Todos os átomos e moléculas possuem forças de London, causadas por dipolos instantâneos induzindo dipolos em partículas vizinhas. Mais elétrons e uma nuvem eletrônica mais polarizável geralmente fortalecem essas forças. Atrações permanentes entre dipolo-dipolo também ocorrem entre moléculas polares. Uma ligação de hidrogênio é uma atração entre H ligado a N, O ou F e um par livre em N, O ou F de outra molécula. Uma ligação covalente O–H dentro do etanol não é, em si, uma ligação de hidrogênio.
Ligação de hidrogênio entre moléculas de água.Respostas completas de par de ligação de hidrogênio; desenhos lineares são esquemáticos, não modelos de forma tridimensional.
Água, amônia e fluoreto de hidrogênio formam ligações de hidrogênio. Etanol também possui doador O–H e pares livres de oxigênio. Éter possui pares livres de oxigênio e pode aceitar ligações de hidrogênio da água, mas não pode formar ligações de hidrogênio com outra molécula de éter usando doador O–H. Use a estrutura real em vez de apenas localizar oxigênio na fórmula.
Explique a ebulição pelas atrações entre as moléculas, não pela quebra de todas as ligações covalentes. Cadeias alcanoídes mais longas geralmente têm mais elétrons e forças de London mais fortes, logo as temperaturas de ebulição aumentam. Para alcanos isoméricos, ramificação torna as moléculas mais compactas e reduz o contato efetivo, logo a temperatura de ebulição geralmente cai. Álcool tem temperatura de ebulição mais alta que alcano de tamanho similar porque ligações de hidrogênio adicionais exigem mais energia para serem superadas. De HCl a HBr a HI, nuvens eletrônicas maiores fortalecem as forças de London; HF é anormalmente alto porque forma ligações de hidrogênio.
Água tem temperaturas de fusão e ebulição anormalmente altas para seu tamanho molecular. Gelo contém uma disposição aberta ligada por hidrogênio. Ao fundir, parte dessa disposição colapsa, aproximando as moléculas; água líquida é mais densa que gelo perto do ponto de fusão. Está incorreto explicar o gelo flutuante dizendo que suas moléculas ficam maiores.
Solubilidade depende do equilíbrio entre atrações rompidas e atrações formadas. Água hidratia íons: o oxigênio parcialmente negativo facing cátions e hidrogênios parcialmente positivos facing ânions. Alcoóis pequenos misturam-se bem com água porque seus grupos O–H formam ligações de hidrogênio; cadeia carbônica apolar crescente reduz essa vantagem. Muitos haloalcanos possuem ligações polares C–X porém dissolvem-se mal em água: não podem substituir efetivamente a rede de ligações de hidrogênio água-água. Um solvente não aquoso com atrações intermoleculares similares pode ser mais adequado. “Polar dissolve polar” é uma comparação útil inicial, não uma regra universal.
Oxirredução e Grupos 1 e 2: acompanhe elétrons e densidade de carga
Programa
Tema 8 (pp. especificadas: 35-37). Números de oxidação e sua aritmética; semi-equações e equações redox completas; tendências do Grupo 2 - reatividade com água, solubilidade de hidróxidos, solubilidade de sulfatos, estabilidade térmica de nitratos e carbonatos explicada pelo poder de polarização; tendências do Grupo 7 - pontos de ebulição, força oxidante, reações de deslocamento; reações de íons haleto com nitrato de prata e com ácido sulfúrico concentrado (incluindo o padrão redox HI/H2S para iodeto); desproporcionamento em água clorada e decomposição de cloratos; testes de chama e decomposição térmica de nitratos do Grupo 1; identificação de íons por testes de precipitação.
Fonte: Programa Cambridge International
Um número de oxidação é um valor contábil, escrito com sinal; o total corresponde à carga da espécie. Elementos têm zero. O Grupo 1 tem geralmente +1 e o Grupo 2 +2. O oxigênio é geralmente −2, mas −1 em peróxidos; o hidrogênio é geralmente +1, mas −1 em hidretos metálicos. Use a regra da soma quando uma regra familiar tiver exceções. Por exemplo, em $\mathrm{Cr_2O_7^{2-}}$, $2x+7(-2)=-2$, então o cromo é +6. Óxido de ferro(III) é $\mathrm{Fe_2O_3}$ porque dois +3 e três −2 somam zero.
Oxidação é perda de elétrons e aumento do número de oxidação. Redução é ganho de elétrons e diminuição. Um agente oxidante ganha elétrons e é reduzido; um agente redutor perde elétrons e é oxidado. Para combinar equações parciais, multiplique-as até que os elétrons perdidos igualem os ganhos, depois cancele os elétrons. Por exemplo, $\mathrm{Mg\rightarrow Mg^{2+}+2e^-}$ e $\mathrm{Cl_2+2e^-\rightarrow2Cl^-}$ dão $\mathrm{Mg+Cl_2\rightarrow Mg^{2+}+2Cl^-}$. Verifique tanto átomos quanto carga.
Para baixo nos Grupos 1 e 2, o aumento do raio e do blindagem reduzem a atração ao elétron externo apesar do aumento da carga nuclear. A primeira energia de ionização diminui e a reação por perda de elétrons torna-se mais fácil. Metais do Grupo 1 de Li a K e metais do Grupo 2 de Mg a Ba tornam-se portanto mais reativos para baixo de seus grupos.
Reação
Padrão e condições importantes
Grupo 1 + água
$2\mathrm{M}+2\mathrm{H_2O}\rightarrow2\mathrm{MOH}+\mathrm{H_2}$; solução alcalina, cada vez mais vigorosa de Li a K
Grupo 2 + água
$\mathrm{M}+2\mathrm{H_2O}\rightarrow\mathrm{M(OH)_2}+\mathrm{H_2}$; Mg reage muito lentamente com água fria; vapor de água dá MgO e H₂
Metais + cloro
Grupo 1 forma MCl; Grupo 2 forma MCl₂; metais são oxidados e cloro reduzido
Metais + oxigênio
Grupo 2 normalmente forma MO; lítio forma Li₂O, sódio frequentemente peróxido Na₂O₂, potássio frequentemente superóxido KO₂ em excesso de oxigênio
Óxidos básicos + ácido
$\mathrm{MO}+2\mathrm{H^+}\rightarrow\mathrm{M^{2+}}+\mathrm{H_2O}$ para Grupo 2
Óxidos + água
Óxidos do Grupo 1 formam hidróxidos solúveis; óxidos do Grupo 2 formam hidróxidos com taxa/solubilidade variáveis; MgO reage lentamente
A solubilidade dos hidróxidos do Grupo 2 aumenta para baixo do grupo; a solubilidade dos sulfatos diminui. Assim, BaSO₄ é um precipitado insolúvel útil, enquanto Ba(OH)₂ é mais solúvel que Mg(OH)₂. Mantenha solubilidade distinta de força: o hidróxido dissolvido do Grupo 2 fornece íons hidróxido, mas uma pequena quantidade dissolvida limita a concentração.
Cátions pequenos com alta densidade de carga polarizam fortemente ânions grandes. Lítio e os cátions menores do Grupo 2 tornam portanto seus carbonatos e nitratos menos termicamente estáveis. A estabilidade aumenta para baixo de cada grupo conforme o tamanho do cátion aumenta. A maioria dos carbonatos do Grupo 1 resiste ao aquecimento laboratorial comum; Li₂CO₃ decompõe-se em Li₂O + CO₂. Carbonatos do Grupo 2 formam MO + CO₂. Nitratos do Grupo 1 exceto lítio formam nitrito + oxigênio, $2\mathrm{MNO_3}\rightarrow2\mathrm{MNO_2}+\mathrm{O_2}$. Lítio e nitratos do Grupo 2 formam óxido, NO₂ marrom e oxigênio; ex. $2\mathrm{Mg(NO_3)_2}\rightarrow2\mathrm{MgO}+4\mathrm{NO_2}+\mathrm{O_2}$. Compare quantidades iguais sob aquecimento controlado; não confunda uma taxa mais rápida de produção de gás com temperatura de decomposição diretamente medida. NO₂ é tóxico e ácido; use ventilação aprovada. CO₂ turva a água de cal; oxigênio reacende um palito incandescente.
Para uma comparação térmica controlada, use quantidades molares comparáveis medidas, tamanho de partícula e aparelho com a mesma taxa de aquecimento. Registre a temperatura da amostra no mesmo início ou extensão detectável concordada de decomposição. O tempo de bolhas sozinho também depende do aquecimento e da coleta de gás, logo não mede diretamente a estabilidade térmica. Registre o aparelho e o limite de detecção; a decomposição não precisa ocorrer em uma única temperatura aguda universal.
Cores de chama surgem quando elétrons excitados caem para níveis de energia mais baixos e emitem fótons de energias características. Li é carmesim, Na amarelo, K lilás, Ca vermelho tijolo, Sr vermelho-carmesim e Ba verde maçã; Mg não tem cor característica de teste de chama. Limpe o arame com ácido clorídrico e aqueça até nenhuma cor permanecer conforme método aprovado. Use amostras separadas e mantenha a região da chama e o método de carregamento consistentes; evite contaminação por sódio. Magnésio queimando branco não é uma cor de chama diagnóstica para íon magnésio.
Explorar
Two electrons per copper ion, at either cathode
Reducing 0.050 mol Cu²⁺ to copper requires 0.100 mol electrons. Track copper and electron amounts, then compare cathode signs while keeping reduction and the 2:1 ratio unchanged.
2.3
Testes iônicos e análise volumétrica
Programa
Tema 8 (pp. especificadas: 35-37). Números de oxidação e sua aritmética; semi-equações e equações redox completas; tendências do Grupo 2 - reatividade com água, solubilidade de hidróxidos, solubilidade de sulfatos, estabilidade térmica de nitratos e carbonatos explicada pelo poder de polarização; tendências do Grupo 7 - pontos de ebulição, força oxidante, reações de deslocamento; reações de íons haleto com nitrato de prata e com ácido sulfúrico concentrado (incluindo o padrão redox HI/H2S para iodeto); desproporcionamento em água clorada e decomposição de cloratos; testes de chama e decomposição térmica de nitratos do Grupo 1; identificação de íons por testes de precipitação.
Fonte: Programa Cambridge International
Use alíquotas separadas para que o reagente de um teste não contamine o próximo.
Acidifique com HNO₃ diluído, depois adicione AgNO₃(aq)
$\mathrm{Ag^++X^-\rightarrow AgX(s)}$; não introduza cloreto com HCl
AgCl é branco e dissolve em amônia diluída. AgBr é creme, insolúvel em amônia diluída, mas dissolve em amônia concentrada. AgI é amarelo e insolúvel em ambos. Estes testes identificam íons haluretos já na solução; um halogênio ligado covalentemente em um haloalcano precisa primeiro de hidrólise.
Uma solução padrão tem concentração exatamente conhecida. Para o experimento prático central 4, pesar cuidadosamente um ácido sólido adequado, dissolvê-lo em água desionizada, transferir quantitativamente para uma balão volumétrico, enxaguar o recipiente/funil no balão, completar até a marca ao nível dos olhos e misturar por inversões repetidas. Escolher sua concentração usando massa, massa molar e volume do balão. Não completar a marca antes que o sólido tenha dissolvido e atingido temperatura ambiente.
Para os experimentos práticos centrais 3 e 4, enxaguar a bureta com seu titulante e a pipeta com a solução que será transferida; enxaguar o erlenmeyer com água desionizada. Remover o funil de enchimento, garantir que a ponta esteja cheia, ler o menisco ao nível dos olhos e registrar as leituras final menos inicial. Agitar e adicionar gotas perto do ponto de equivalência sobre uma placa branca. Usar uma titulação aproximativa para localizar o ponto de equivalência, depois obter titulações concordantes precisas. Não média a titulação aproximativa com as precisas. Laranja de metila é amarela em base e vermelha em ácido; fenolftaleína é rosa em base e incolor em ácido. Selecionar um indicador cuja mudança de cor ocorra na região aguda do ponto de equivalência.
Razão de quantidade antes da concentração
25.00 cm³ de 0.0500 mol dm⁻³ Na₂CO₃ necessita de 24.60 cm³ de HCl. A equação é $\mathrm{Na_2CO_3+2HCl\rightarrow2NaCl+CO_2+H_2O}$.
A concentração mássica é $cM$ em g dm⁻³. Se cada leitura de bureta tiver incerteza ±0.05 cm³, a incerteza máxima em um volume titulado é ±0.10 cm³; aqui $100(0.10/24.60)=0.41\%$. Adicione as incertezas percentuais relevantes para um produto/quociente como estimativa máxima. Um volume titulado maior reduz a incerteza relativa de leitura. Repetir um ponto final não corrige um padrão mal preparado.
Explorar
Readings, mole ratio and the original concentration
$V_{titre}=V_f-V_i,\quad n=cV$
Use both burette readings and the equation ratio. Added water dilutes the flask sample but leaves its solute amount unchanged.
Tema 8 (pp. especificadas: 35-37). Números de oxidação e sua aritmética; semi-equações e equações redox completas; tendências do Grupo 2 - reatividade com água, solubilidade de hidróxidos, solubilidade de sulfatos, estabilidade térmica de nitratos e carbonatos explicada pelo poder de polarização; tendências do Grupo 7 - pontos de ebulição, força oxidante, reações de deslocamento; reações de íons haleto com nitrato de prata e com ácido sulfúrico concentrado (incluindo o padrão redox HI/H2S para iodeto); desproporcionamento em água clorada e decomposição de cloratos; testes de chama e decomposição térmica de nitratos do Grupo 1; identificação de íons por testes de precipitação.
Fonte: Programa Cambridge International
O cloro é um gás verde-pálido, o bromo um líquido vermelho-marrom e o iodo um sólido cinza-negro à temperatura ambiente; o vapor de iodo é roxo. De Cl₂, Br₂, I₂, nuvens eletrônicas maiores fortalecem forças de London, elevando pontos de fusão e ebulição. A eletronegatividade diminui conforme raio crescente e blindagem enfraquecem a atração por um par de elétrons de ligação compartilhado. O poder oxidante também diminui: a atração por um elétron entrante torna-se mais fraca. Distinguir a definição de par de ligação da ganho de elétrons em redox; o argumento de ganho de elétrons também difere da perda de elétrons do Grupo 1.
O cloro desloca brometo e iodeto; o bromo desloca iodeto; o iodo não desloca nenhum. Por exemplo, $\mathrm{Cl_2+2Br^-\rightarrow2Cl^-+Br_2}$. O brometo perde elétrons e é o agente redutor. Em água, cloro é verde-pálido, bromo laranja/marrom e iodo marrom; no solvente orgânico apolar inerte especificado, cloro é amarelo-pálido, bromo laranja e iodo violeta. Declarar o solvente ao usar a cor como evidência. Prever que o flúor seja um oxidante mais forte e o astato um oxidante mais fraco pela tendência; não inventar um teste escolar seguro para nenhum deles.
Na desproporcionamento, o mesmo elemento em uma espécie é tanto oxidado quanto reduzido. Cloro com água forma $\mathrm{Cl_2+H_2O\rightleftharpoons HCl+HClO}$: Cl passa de 0 para −1 e +1. A água clorada desinfeta porque oxidantes contendo cloro destroem microrganismos. Equilibre o benefício contra toxicidade e subprodutos nocivos em vez de afirmar que é isento de riscos.
Base fria diluída produz $\mathrm{Cl_2+2OH^-\rightarrow Cl^-+ClO^-+H_2O}$, base da alvejante hipoclorito. Base quente concentrada produz $3\mathrm{Cl_2}+6\mathrm{OH^-}\rightarrow5\mathrm{Cl^-}+\mathrm{ClO_3^-}+3\mathrm{H_2O}$; o cloro torna-se −1 e +5. Equações análogas de bromo e iodo seguem a mesma contagem de átomos/carga sob as condições especificadas.
Com H₂SO₄ concentrado, sais sólidos de cloreto sofrem reação ácido-base para liberar HCl; o cloreto não é agente redutor forte o suficiente para reduzir o ácido nessas condições. O brometo primeiro forma HBr, que pode reduzir o enxofre de +6 para +4 em SO₂ enquanto forma Br₂: $2\mathrm{HBr}+\mathrm{H_2SO_4}\rightarrow\mathrm{Br_2}+\mathrm{SO_2}+2\mathrm{H_2O}$. O iodeto é um agente redutor mais forte e pode formar enxofre e H₂S além de SO₂, com formação de iodo. As rotas do enxofre incluem $2\mathrm{HI}+\mathrm{H_2SO_4}\rightarrow\mathrm{I_2}+\mathrm{SO_2}+2\mathrm{H_2O}$ e $6\mathrm{HI}+\mathrm{H_2SO_4}\rightarrow3\mathrm{I_2}+\mathrm{S}+4\mathrm{H_2O}$. Para H₂S: $8\mathrm{HI}+\mathrm{H_2SO_4}\rightarrow4\mathrm{I_2}+\mathrm{H_2S}+4\mathrm{H_2O}$. Estas são demonstrações perigosas supervisionadas, não instruções para geração independente de gás. Haletos de hidrogênio dissolvem-se em água formando ácidos e reagem com amônia formando haletos de amônio: $\mathrm{HX+NH_3\rightarrow NH_4X}$.
2.4
Taxas e equilíbrios: separar velocidade da composição final
Programa
Tema 9 (pp. especificadas: 38-39). Teoria das colisões e energia de ativação; distribuições de Maxwell-Boltzmann com efeitos de temperatura e catalisadores; efeito da concentração, pressão, área de superfície e temperatura sobre a velocidade medida por métodos de taxa inicial e contínuo; equilíbrio dinâmico e princípio de Le Chatelier para processos industriais (Haber, hidratação do eteno) incluindo condições de compromisso; expressões Kc e Kp com unidades e os efeitos que as alteram.
Fonte: Programa Cambridge International
A reação exige colisões com energia suficiente para superar a energia de ativação e orientação adequada. Maior concentração, pressão gasosa ou superfície sólida exposta aumenta a frequência de colisões. Temperatura mais alta aumenta a frequência de colisões e, mais importante, a fração com energia pelo menos $E_a$.
Em uma distribuição de Maxwell–Boltzmann–energia, o aumento da temperatura torna o pico mais baixo e o desloca para energias maiores; a área permanece a mesma para o mesmo número de moléculas. A área de alta energia além $E_a$ aumenta. Um catalisador oferece outro caminho com energia de ativação mais baixa. À mesma temperatura, ele não altera a distribuição, mas move o limiar energético para a esquerda para que mais colisões possam reagir. Um perfil de reação catalisada pode ter dois picos separados por um intermediário; nem os níveis de reagentes/produtos nem $\Delta H$ mudam.
O aquecimento altera a distribuição; o catalisador altera o limiar em temperatura fixa.Caminhos energéticos catalisados e não catalisados.
Para um ponto final visível fixo, $1/t$ é uma medida de taxa comparativa em s⁻¹, desde que cada ensaio atinja a mesma extensão de reação. Não é automaticamente uma taxa em mol dm⁻³ s⁻¹. Em um gráfico de volume de gás versus tempo, a taxa média é $\Delta V/\Delta t$; a taxa instantânea é a inclinação da tangente. Se uma tangente passar por (10 s, 12 cm³) e (50 s, 36 cm³), sua inclinação é $(36-12)/(50-10)=0.60$ cm³ s⁻¹. Use pontos na tangente, não dois pontos próximos da curva. Uma reação mais rápida não necessariamente produz mais produto final se a quantidade limitante for inalterada.
O equilíbrio dinâmico exige um sistema fechado. As reações direta e inversa continuam com taxas iguais; as concentrações permanecem constantes, mas não precisam ser iguais. O aumento da concentração de um reagente desloca o equilíbrio em direção ao seu consumo. O aumento de pressão favorece o lado com menor número de mols de gás; se os coeficientes gasosos forem iguais, não há mudança de composição. O aumento de temperatura favorece a direção endotérmica. Um catalisador acelera ambas as direções e alcança o mesmo equilíbrio mais rapidamente.
Para $\mathrm{N_2(g)+3H_2(g)\rightleftharpoons2NH_3(g)}$, com reação direta exotérmica, alta pressão e baixa temperatura favorecem o rendimento de amônia. Baixa temperatura reduz a velocidade de reação; pressão muito alta eleva custos energéticos, de equipamentos e de segurança. As condições industriais equilibram velocidade, rendimento, separação/reciclagem e custo. Um catalisador permite uma velocidade adequada a temperaturas mais baixas; ele próprio não aumenta o rendimento do equilíbrio. Catalisadores mais seletivos também podem melhorar a economia atômica reduzindo caminhos indesejados, mas esta é uma afirmação diferente de deslocar o equilíbrio.
Halogenoalcanos: escolha entre substituição ou eliminação
Programa
Tema 10 (pp. especificadas: 40-42). Estrutura de halogenoalcanos e o dipolo C-delta+; mecanismos de substituição nucleofílica (SN2 em primários, ordem de velocidade de hidrólise i>br>cl); competição entre eliminação e substituição; contexto de depleção do ozônio. Álcoois - classificação, combustão, oxidação para aldeídos, cetonas e ácidos carboxílicos com controle de destilação vs refluxo; esterificação; eliminação de alcenos a partir de álcoois; testes discriminativos estilo iodoformo (Fehling, Tollens, dicromato acidificado) e evidências de infravermelho. Os papéis 2024-2025 focam pesadamente em rotas sintéticas multietapas aqui.
Fonte: Programa Cambridge International
Um nucleófilo doa um par de elétrons para formar uma ligação covalente. A ligação polar C–X tem um carbono parcialmente positivo. Uma seta curva inicia-se em um par de elétrons livres ou em uma ligação, não em uma carga positiva. A ruptura heterolítica dá ambos os elétrons da ligação a um átomo, produzindo íons. Um mecanismo mostra o movimento dos elétrons, não apenas a equação global.
Classifique um halogenoalcano pelo número de grupos de carbono ligados ao carbono que porta X: um primário, dois secundários, três terciários. Este não é o número de posição em seu nome. 1-bromobutano é primário; 2-bromobutano é secundário; 2-bromo-2-metilpropano é terciário.
Reagente e condições
Alteração principal
Verificação de contagem de carbonos no exemplo
KOH aquoso, aquecimento/refluxo
Substituição; OH⁻ atua como nucleófilo
CH₃CH₂Br → CH₃CH₂OH; 2 C permanecem 2 C
KOH etanólico, aquecimento
Eliminação; OH⁻ atua como base
CH₃CH₂Br → CH₂=CH₂ + HBr removido globalmente
NH₃ alcoólico em excesso, aquecimento sob pressão
Substituição para uma amina
CH₃CH₂Br + 2NH₃ → CH₃CH₂NH₂ + NH₄Br
KCN alcoólico, aquecimento/refluxo
Substituição para um nitrila
CH₃CH₂Br → CH₃CH₂CN; 2 C tornam-se 3 C
Água com AgNO₃ em etanol
Hidrólise; a água é o nucleófilo
O haleto liberado forma AgX(s); o etanol ajuda a misturar os reagentes
Para bromoetano primário e OH⁻, desenhe uma seta de um par de elétrons livres do oxigênio para o carbono ligado ao Br e outra da ligação C–Br para o Br. Os produtos são etanol e Br⁻. Para a amônia, o mesmo ataque de par de elétrons resulta em CH₃CH₂NH₃⁺ e Br⁻; uma segunda molécula de amônia remove H⁺ para dar CH₃CH₂NH₂ e NH₄⁺. Inclua este passo de transferência de próton e as cargas. Cinética detalhada S_N1/S_N2 é material da Unidade 4.
Desenhos completos de substituição primária
O seguinte exemplo original usa 1-bromopropano, portanto conte três carbonos em toda a sequência. O mecanismo do hidróxido produz propan-1-ol; a rota com amônia produz propan-1-amina após transferência de próton. Apenas os pares de elétrons doadores são desenhados. A primeira etapa com amônia produz um nitrogênio com carga positiva e quatro ligações; a segunda restaura três ligações e um par de elétrons. O brometo permanece presente enquanto a segunda amônia torna-se amônio.
Substituição de hidróxido primário com setas de par eletrônico.Ambas as etapas de substituição por amônia, incluindo transferência de próton.
No experimento central 5, compare concentrações/volumes iguais de halogenoalcanos com a mesma mistura de nitrato de prata/etanol a temperatura controlada. Meça o tempo de formação de um precipitado comparável. Iodoalcanos hidrolisam mais rápido que bromoalcanos, que hidrolisam mais rápido que cloroalcanos, pois a ligação C–I é mais fraca que C–Br e C–Cl. A C–F é a mais forte e menos fácil de quebrar. Não use apenas a polaridade C–X para prever essa ordem. Na comparação de hidrólise aquosa/etanólica especificada, halogenoalcanos terciários geralmente reagem mais rápido que secundários, depois primários. Solvente, concentração e condições de detecção devem ser coincidentes; a aparência do precipitado é uma medida indireta de taxa.
O experimento central 6 converte 2-metilpropan-2-ol em 2-cloro-2-metilpropano usando HCl concentrado. Explique a substituição de OH por Cl, separação das camadas orgânica/aquosa, remoção de impurezas ácidas, secagem e purificação. O funil de separação deve ser ventileado conforme especificado pelo método aprovado; identifique as camadas usando densidade/evidência, não a suposição de que todos os líquidos orgânicos flutuam. Sem chama aberta perto de orgânicos inflamáveis.
Tema 10 (pp. especificadas: 40-42). Estrutura de halogenoalcanos e o dipolo C-delta+; mecanismos de substituição nucleofílica (SN2 em primários, ordem de velocidade de hidrólise i>br>cl); competição entre eliminação e substituição; contexto de depleção do ozônio. Álcoois - classificação, combustão, oxidação para aldeídos, cetonas e ácidos carboxílicos com controle de destilação vs refluxo; esterificação; eliminação de alcenos a partir de álcoois; testes discriminativos estilo iodoformo (Fehling, Tollens, dicromato acidificado) e evidências de infravermelho. Os papéis 2024-2025 focam pesadamente em rotas sintéticas multietapas aqui.
Fonte: Programa Cambridge International
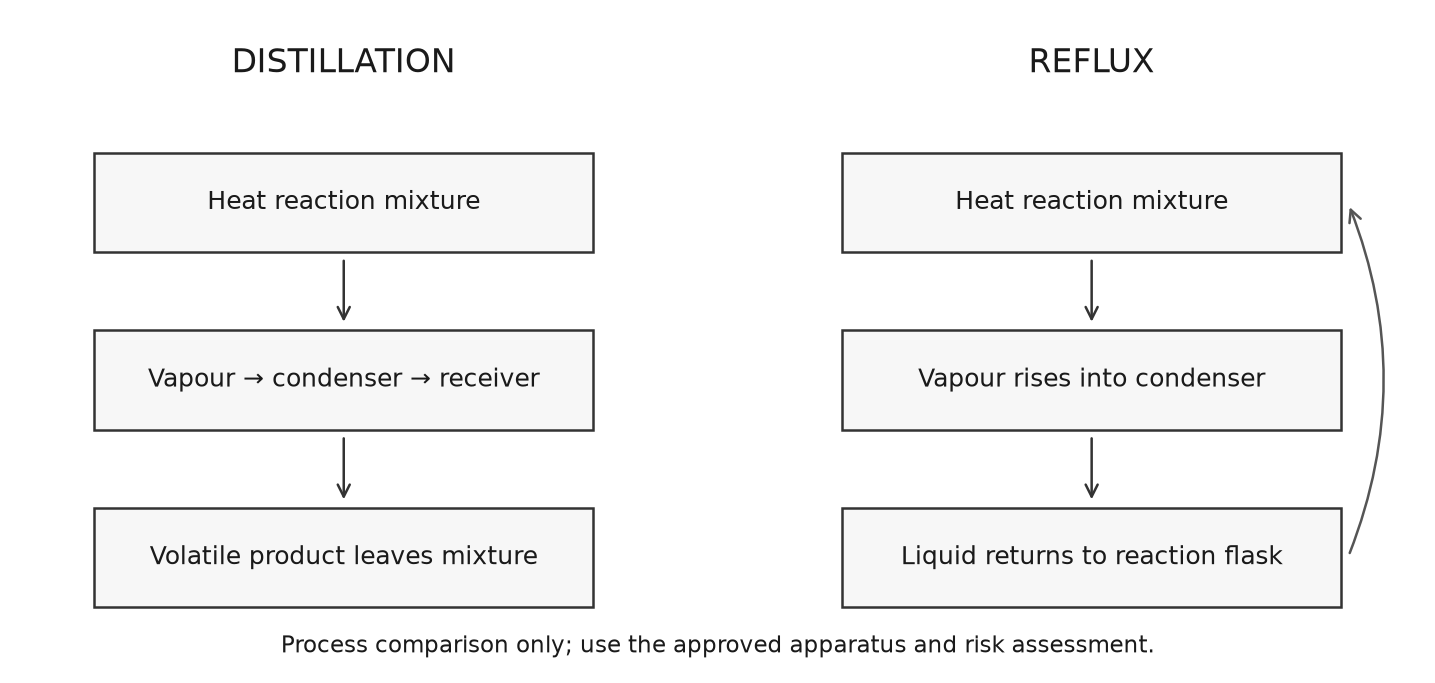
Classifique os álcoois pelo carbono ligado ao OH, não contando todos os grupos OH. O propan-1-ol primário oxida com dicromato de potássio em ácido sulfúrico diluído. Destile o aldeído à medida que se forma para limitar a oxidação posterior: $\mathrm{CH_3CH_2CH_2OH+[O]\rightarrow CH_3CH_2CHO+H_2O}$. Aqueça sob refluxo com oxidante em excesso para formar o ácido: $\mathrm{CH_3CH_2CH_2OH+2[O]\rightarrow CH_3CH_2COOH+H_2O}$. O propan-2-ol secundário produz propanona: $\mathrm{CH_3CH(OH)CH_3+[O]\rightarrow CH_3COCH_3+H_2O}$. Álcoois terciários resistem à oxidação nestas condições porque o carbono portador de OH não possui H. O dicromato laranja torna-se verde na redução.
Comparação entre destilação e processo de refluxo.
Aldeídos formam precipitado vermelho-tijolo com solução de Fehling ou Benedict aquecida; cetonas comuns não reagem. Ácidos carboxílicos reagem com carbonato/hidrogenocarbonato liberando CO₂. Estes distinguem produtos do experimento central 7; não identificam uma substância desconhecida apenas pela cor do dicromato.
Alcohol combustion produces CO₂ and H₂O when oxygen is sufficient. PCl₅ converts an alcohol to a chloroalkane, producing POCl₃ and HCl fumes: $\mathrm{ROH+PCl_5\rightarrow RCl+POCl_3+HCl}$. The fumes support an OH-group test but are not unique proof of an alcohol. KBr with 50% concentrated sulfuric acid supplies HBr for conversion to a bromoalkane; red phosphorus and iodine supply a reagent for an iodoalkane. Heating with concentrated phosphoric acid eliminates water to make an alkene. Distinguish dehydration from oxidation and substitution; state conditions on the arrow.
Refluxo aquece a mistura enquanto um condensador retorna vapor; destilação coleta vapor após condensação e separa por volatilidade. A água entra no condensador pela parte inferior e sai pela superior. Extração com solvente distribui um produto entre camadas imiscíveis. Use um agente dessecante anidro adequado para remover água residual, depois decante/filtre antes da destilação final. Faixa de ebulição estreita próximo a valor de referência suporta pureza, mas não é identificação conclusiva; pressão e posição do termômetro afetam a medição.
The molecular-ion peak in a mass spectrum gives molecular mass for a singly charged ion. It need not be the largest peak. Fragment ions help suggest structures: loss of CH₃ corresponds to 15 mass units, but a single fragment rarely proves one isomer. Distinguish isotope peaks from fragments. In an IR spectrum, compare absorption positions with the provided data: C=O, O–H, N–H, C=C, C–H and C–X can identify possible functional groups. Alcohol O–H is broad; acid O–H is very broad and appears with C=O. Both aldehydes and ketones have C=O, so combine IR with formula, mass spectrum and chemical tests. An absent strong expected absorption can rule out a proposal, subject to spectrum quality. Core practical 8 combines ion tests and organic tests using clean separate aliquots and a recorded chain of evidence.
Tente antes de ler as orientações. Estas verificações originais não são questões oficiais de provas anteriores.
A solution warms but a student reports a positive molar enthalpy. Explain the sign error and two distinct quantities needed besides temperature change.
Two isomeric alkanes have the same electron count. Explain why their boiling temperatures can differ without invoking hydrogen bonding.
An unknown salt gives a white solid with BaCl₂ after acidification and a gas turning red litmus blue with warm NaOH. Identify both ions and give two ionic equations.
Aumentar a temperatura aumenta a velocidade, mas reduz o rendimento de equilíbrio dos produtos. O que isso implica sobre a entalpia da reação direta e por que um catalisador não resolve diretamente a mudança no rendimento?
Um brometo primário forma uma nitrila de três carbonos. Identifique o brometo, seu reagente/condições e o produto da substituição subsequente usando KOH aquoso no brometo original.
An unknown C₃H₆O has a C=O absorption and reduces Fehling's solution. Give its structure and explain one rejected isomer.
Guidance: (1) Energy gained by the solution is lost by the reaction; heated mass/specific heat capacity and limiting reacting amount are needed. (2) Branching changes contact and London attractions. (3) Sulfate and ammonium; Ba²⁺ + SO₄²⁻ → BaSO₄, NH₄⁺ + OH⁻ → NH₃ + H₂O. (4) Forward reaction is exothermic; a catalyst changes rates, not equilibrium composition at a fixed temperature. (5) Bromoethane; alcoholic KCN with heat gives CH₃CH₂CN; aqueous KOH gives ethanol. (6) Propanal, CH₃CH₂CHO; propanone has the formula and carbonyl but does not reduce Fehling's solution under the stated test.